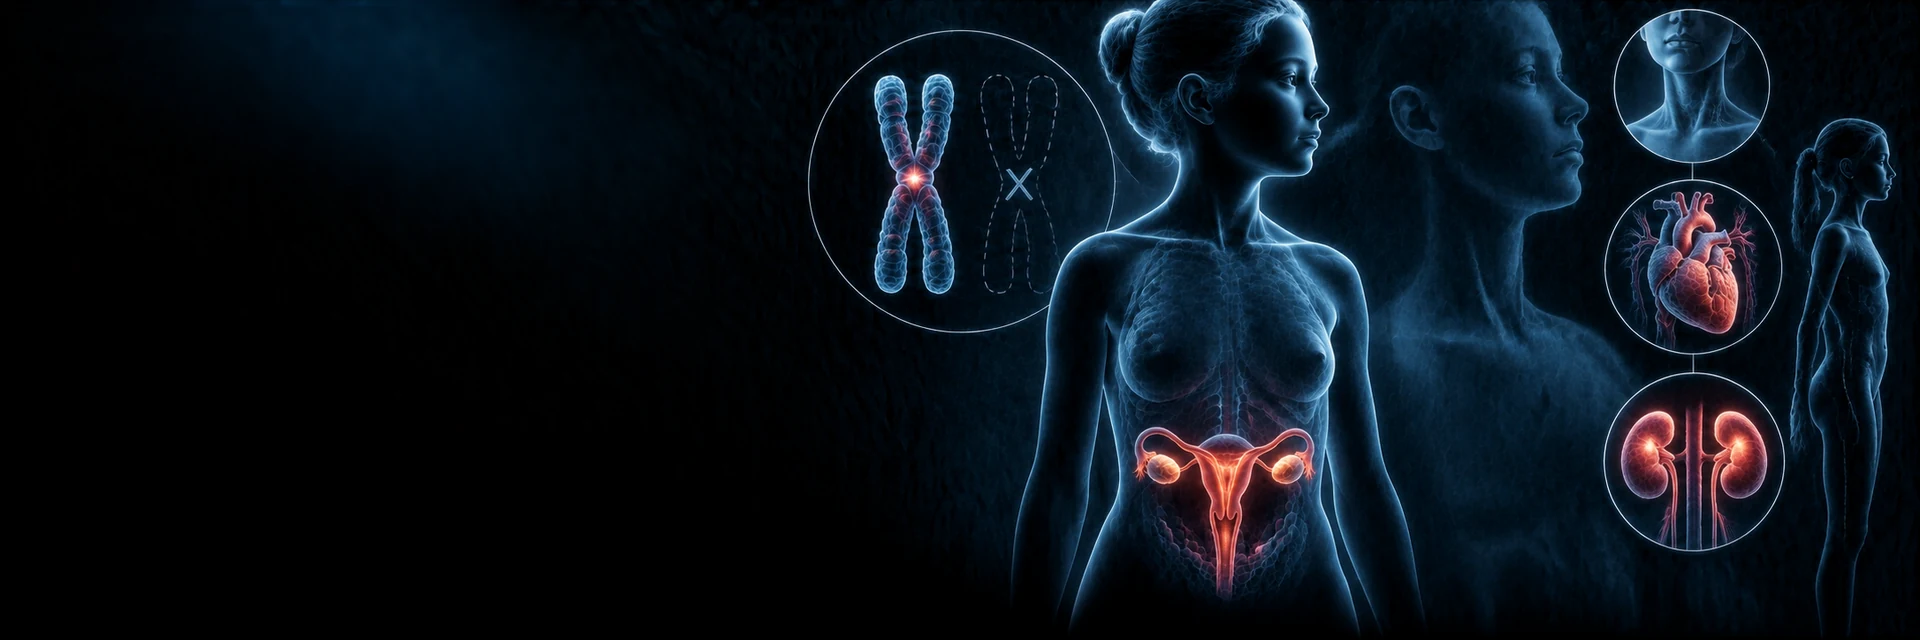
A síndrome de Swyer, ou disgenesia gonadal completa 46,XY, é uma diferença do desenvolvimento sexual em que um indivíduo com cariótipo 46,XY apresenta falha na diferenciação testicular. As gônadas tornam-se disgenéticas, em fita, e não produzem adequadamente testosterona nem hormônio anti-mülleriano.
A ausência de hormônio anti-mülleriano permite a persistência dos ductos müllerianos; por isso, há útero, tubas uterinas e porção superior da vagina. A ausência de produção androgênica determina genitália externa feminina, sem virilização fetal.
A apresentação clássica ocorre na adolescência com amenorreia primária e ausência ou atraso do desenvolvimento mamário. O padrão laboratorial é de hipogonadismo hipergonadotrófico: hormônio folículo-estimulante e hormônio luteinizante elevados, com estradiol reduzido. O cariótipo revela 46,XY.
A presença do cromossomo Y em gônadas disgenéticas confere risco importante de tumores de células germinativas, sobretudo gonadoblastoma e disgerminoma. Por isso, uma vez confirmado o diagnóstico, recomenda-se remoção bilateral das gônadas disgenéticas.
Após gonadectomia, a reposição hormonal com estrogênio é necessária para induzir e manter caracteres sexuais secundários e preservar saúde óssea; como existe útero, deve-se acrescentar progestagênio após estrogenização adequada para proteção endometrial.
O diferencial de prova mais importante é a síndrome de insensibilidade completa aos androgênios, também 46,XY. Na síndrome de Swyer há útero presente + mamas pouco desenvolvidas + pelos pubianos geralmente presentes; na insensibilidade completa aos androgênios há útero ausente + mamas desenvolvidas + pilificação pubiana escassa ou ausente.
Objetivos de aprendizagem
01
Definir síndrome de Swyer como disgenesia gonadal completa 46,XY.
02
Explicar por que há fenótipo feminino e preservação das estruturas müllerianas.
03
Reconhecer amenorreia primária e ausência de desenvolvimento mamário como apresentação típica.
04
Interpretar o padrão de hipogonadismo hipergonadotrófico.
05
Diferenciar síndrome de Swyer de síndrome de insensibilidade completa aos androgênios e síndrome de Mayer-Rokitansky-Küster-Hauser.
06
Reconhecer o risco de gonadoblastoma e disgerminoma associado às gônadas disgenéticas com material do cromossomo Y.
07
Definir a indicação de gonadectomia após o diagnóstico.
08
Compreender os princípios da indução puberal e da reposição hormonal.
09
Reconhecer que gestação pode ser possível com útero funcional e reprodução assistida utilizando oócito doado.
Visão rápida
Definição
Disgenesia gonadal completa em indivíduo 46,XY, com gônadas em fita não funcionantes e fenótipo feminino.
Como reconhecer
Amenorreia primária + mamas ausentes ou pouco desenvolvidas + útero presente + hipogonadismo hipergonadotrófico + cariótipo 46,XY.
Conduta principal
Remover as gônadas disgenéticas pelo risco tumoral e realizar reposição hormonal para indução/manutenção puberal e proteção óssea/endometrial.
Pérola de prova
46,XY com útero presente indica ausência de ação fetal do hormônio anti-mülleriano; se há gônadas em fita e hipogonadismo hipergonadotrófico, pense em Swyer.
Introdução
A síndrome de Swyer corresponde à forma completa da disgenesia gonadal 46,XY. Apesar do cromossomo Y, a diferenciação testicular falha e as gônadas permanecem não funcionantes.
Como não há secreção testicular fetal adequada, não ocorre regressão dos ductos müllerianos nem masculinização da genitália externa. Assim, a criança apresenta fenótipo feminino e geralmente é criada como menina, com diagnóstico frequentemente apenas na investigação de atraso puberal ou amenorreia primária.
Além do hipogonadismo, o aspecto clínico de maior relevância é o risco de neoplasia nas gônadas disgenéticas contendo material do cromossomo Y.
Gônadas: estruturas disgenéticas ou em fita, com produção hormonal insuficiente.
Consequência da ausência de hormônio anti-mülleriano
Os ductos müllerianos não regridem.
Útero e tubas uterinas desenvolvem-se.
A porção superior da vagina também deriva dos ductos müllerianos e está presente.
Consequência da ausência de testosterona
A genitália externa não sofre masculinização.
O fenótipo externo é feminino.
A pilificação pubiana e axilar pode ocorrer porque a produção adrenal de androgênios está preservada.
Na puberdade
As gônadas disgenéticas não produzem estradiol adequadamente.
O desenvolvimento mamário é ausente ou insuficiente sem tratamento.
A perda do feedback gonadal eleva as gonadotrofinas, caracterizando hipogonadismo hipergonadotrófico.
Etiologia e fatores de risco
Base genética
A disgenesia gonadal completa 46,XY é geneticamente heterogênea. Alterações em genes envolvidos na determinação e diferenciação testicular podem impedir o desenvolvimento de testículos funcionantes.
Gene SRY
O gene SRY, localizado no cromossomo Y, participa da iniciação da diferenciação testicular.
Variantes patogênicas no SRY explicam apenas uma parcela dos casos de síndrome de Swyer.
A ausência de alteração detectável no SRY não exclui o diagnóstico.
Outros genes relacionados
Variantes em genes como NR5A1, MAP3K1, DHH e outros reguladores do desenvolvimento gonadal podem estar envolvidas.
Em parte das pacientes, nenhuma etiologia molecular é identificada mesmo após investigação genética.
Aconselhamento genético
A identificação de uma causa molecular pode modificar o aconselhamento familiar e a avaliação de parentes. O padrão de herança depende do gene envolvido.
Quadro clínico
Apresentação clássica
Amenorreia primária.
Atraso puberal ou ausência de desenvolvimento mamário espontâneo.
Genitália externa feminina típica.
Estatura normal ou relativamente alta.
Ausência dos estigmas somáticos clássicos da síndrome de Turner.
Anatomia interna
Útero presente.
Tubas uterinas presentes.
Vagina presente.
Gônadas disgenéticas, geralmente em fita.
Pilificação
Pelos pubianos e axilares geralmente estão presentes porque a adrenarca e a produção adrenal de androgênios independem da função das gônadas disgenéticas. Esse achado ajuda a diferenciar Swyer da síndrome de insensibilidade completa aos androgênios.
Quando há tumor gonadal
Massa abdominal ou pélvica pode ocorrer.
Dor abdominal pode estar presente.
Virilização inesperada deve levantar suspeita de tumor gonadal produtor de hormônios.
Gonadoblastoma pode coexistir ou evoluir para disgerminoma.
Diagnóstico
Quando suspeitar
Amenorreia primária + desenvolvimento mamário ausente/incompleto + útero presente.
Avaliação hormonal
Hormônio folículo-estimulante (FSH): elevado.
Hormônio luteinizante (LH): elevado.
Estradiol: reduzido.
Padrão: hipogonadismo hipergonadotrófico.
Cariótipo
O achado característico é 46,XY.
A identificação do cromossomo Y em paciente com fenótipo feminino e útero presente direciona a investigação para disgenesia gonadal 46,XY.
Imagem pélvica
A ultrassonografia confirma a presença do útero e avalia a anatomia pélvica.
As gônadas em fita podem ser difíceis de identificar por ultrassonografia.
A ressonância magnética pode auxiliar na localização e caracterização das gônadas e estruturas müllerianas quando necessário.
Investigação genética
Análise do SRY e/ou painéis genéticos para diferenças do desenvolvimento sexual podem identificar a etiologia.
O teste molecular não deve atrasar a conduta sobre gônadas disgenéticas quando o diagnóstico clínico e citogenético está estabelecido.
Swyer × insensibilidade completa aos androgênios
Swyer: 46,XY; útero presente; gônadas em fita; testosterona baixa; FSH/LH elevados; mamas ausentes ou pouco desenvolvidas; pelos pubianos geralmente presentes.
Insensibilidade completa aos androgênios: 46,XY; útero ausente; testículos presentes; testosterona em faixa masculina; mamas desenvolvidas; pelos pubianos/axilares escassos ou ausentes.
Mayer-Rokitansky-Küster-Hauser: 46,XX; útero ausente ou rudimentar; ovários funcionantes; desenvolvimento mamário e pilificação normais.
Swyer × Turner
Swyer: cariótipo 46,XY e geralmente sem estigmas somáticos de Turner.
Turner: classicamente 45,X ou variantes/mosaicismos, frequentemente associada a baixa estatura e características somáticas próprias.
Tratamento
Gonadectomia
Indicação: remoção bilateral das gônadas disgenéticas após confirmação diagnóstica.
Motivo: presença de material do cromossomo Y em gônada disgenética confere risco relevante de tumor de células germinativas.
Gonadoblastoma é a neoplasia característica e pode associar-se ou progredir para disgerminoma.
A conduta não deve depender apenas de aparência normal das gônadas em exames de imagem.
Indução puberal
Quando não houve puberdade espontânea adequada, iniciar estrogênio em dose baixa e aumentar progressivamente para mimetizar a puberdade fisiológica.
O objetivo é promover desenvolvimento mamário, crescimento e maturação uterina, além de favorecer aquisição de massa óssea.
O esquema e a velocidade de escalonamento devem ser individualizados conforme idade, maturação óssea e estágio puberal.
Proteção endometrial
Como existe útero, deve-se acrescentar progestagênio após estrogenização adequada ou quando ocorrer sangramento uterino.
O objetivo é proteger o endométrio da exposição prolongada ao estrogênio sem oposição.
Manutenção hormonal
A reposição de hormônios sexuais deve continuar na vida adulta, na ausência de contraindicações, aproximadamente até a idade habitual da menopausa natural.
O seguimento deve considerar saúde óssea, sintomas, desenvolvimento uterino, fatores cardiovasculares e adesão.
Fertilidade
As gônadas disgenéticas não produzem oócitos funcionais.
O útero, entretanto, está presente e pode responder à reposição hormonal.
Gestação pode ser possível por reprodução assistida com oócito doado e preparo endometrial adequado.
Acompanhamento multidisciplinar
Endocrinologia, ginecologia, genética e reprodução humana podem participar do cuidado.
Suporte psicológico deve ser disponibilizado de forma individualizada e não estigmatizante.
A comunicação diagnóstica deve ser clara e adequada à idade, respeitando autonomia e confidencialidade.
Algoritmos e fluxogramas
Amenorreia primária com pouco desenvolvimento mamário
Confirmar história puberal e realizar exame físico.
Verificar presença ou ausência de útero por ultrassonografia pélvica.
Se o útero está presente, dosar FSH, LH e estradiol.
FSH/LH elevados + estradiol baixo indicam hipogonadismo hipergonadotrófico.
Solicitar cariótipo.
Cariótipo 46,XY + fenótipo feminino + útero presente + gônadas disgenéticas sustentam diagnóstico de síndrome de Swyer.
Localizar e avaliar as gônadas, sem atrasar a abordagem definitiva por imagem aparentemente normal.
Realizar gonadectomia bilateral pelo risco de neoplasia germinativa.
Instituir indução/manutenção hormonal e acompanhamento longitudinal.
Oferecer aconselhamento genético e discutir opções reprodutivas quando apropriado.
Síndrome de Swyer = disgenesia gonadal completa 46,XY.
O fenótipo externo é feminino.
As gônadas são disgenéticas/em fita e não testículos funcionantes.
Útero e tubas estão presentes porque não houve produção adequada de hormônio anti-mülleriano.
A apresentação clássica é amenorreia primária com atraso ou ausência de desenvolvimento mamário.
O padrão hormonal é hipogonadismo hipergonadotrófico.
FSH e LH estão elevados e o estradiol está baixo.
Pelos pubianos geralmente estão presentes devido aos androgênios adrenais.
Ausência de estigmas somáticos de Turner ajuda no diferencial.
Gônadas disgenéticas com cromossomo Y apresentam risco elevado de gonadoblastoma.
Disgerminoma pode surgir associado ao gonadoblastoma.
A gonadectomia bilateral é recomendada após o diagnóstico.
Reposição estrogênica é necessária para indução e manutenção dos caracteres sexuais secundários.
Como há útero, progestagênio deve integrar a reposição após estrogenização adequada.
Gestação pode ser possível com útero preservado e oócito doado.
Na insensibilidade completa aos androgênios, o útero é ausente e as mamas se desenvolvem espontaneamente.
Erros comuns
Confundir síndrome de Swyer com síndrome de insensibilidade completa aos androgênios apenas porque ambas apresentam cariótipo 46,XY e fenótipo feminino.
Esquecer que o útero está presente na síndrome de Swyer.
Esperar desenvolvimento mamário espontâneo normal apesar das gônadas não funcionantes.
Interpretar pelos pubianos presentes como evidência de função gonadal normal.
Confundir o hipogonadismo hipergonadotrófico de Swyer com causas hipotalâmicas ou hipofisárias de amenorreia.
Presumir que toda disgenesia gonadal 46,XY decorre de mutação do SRY.
Adiar indefinidamente a gonadectomia apesar do risco tumoral das gônadas disgenéticas.
Usar exame de imagem aparentemente normal para descartar risco de gonadoblastoma.
Esquecer a necessidade de progestagênio na reposição hormonal de longo prazo porque a paciente possui útero.
Considerar infertilidade absoluta no sentido gestacional: não há oócitos próprios funcionais, mas o útero pode permitir gestação com reprodução assistida.
Confundir Swyer com síndrome de Turner sem verificar o cariótipo e as características somáticas.
Para lembrar
Swyer = disgenesia gonadal completa 46,XY.
Fenótipo = feminino.
Útero = presente.
Gônadas = em fita/disgenéticas.
Mamas = ausentes ou pouco desenvolvidas sem reposição hormonal.
Pelos pubianos = geralmente presentes.
FSH/LH = elevados.
Estradiol = baixo.
Tumor clássico = gonadoblastoma, com risco de disgerminoma.
Conduta gonadal = gonadectomia bilateral após diagnóstico.
Reposição = estrogênio e, por existir útero, progestagênio no momento apropriado.
Morris/insensibilidade completa = 46,XY, mas útero ausente + mamas presentes + pelos escassos.
Fertilidade = sem oócitos próprios funcionais, porém gestação pode ser possível com oócito doado.
 Arthur MedVerse