Leucocoria, genética RB1, diagnóstico e preservação ocular orientada por risco
Arthur MedVerse
·36 min de leitura·Avançado
Neste artigo
Resumo executivo
Retinoblastoma é o tumor maligno intraocular mais comum da infância e surge de células da retina em desenvolvimento. Ocorre quase exclusivamente em crianças pequenas; doença bilateral costuma manifestar-se mais precocemente que doença unilateral.
A alteração central envolve inativação bialélica do gene supressor tumoral RB1. A forma hereditária decorre de variante germinativa em RB1 e associa-se a doença bilateral ou multifocal, risco de retinoblastoma trilateral e maior risco de neoplasias subsequentes. Casos unilaterais também podem ser hereditários, portanto lateralidade isolada não exclui predisposição germinativa.
Leucocoria é o sinal de apresentação mais clássico e frequentemente é percebida em fotografias com flash. Estrabismo é o segundo sinal mais frequente. Dor ocular, glaucoma, buftalmia ou sinais orbitários sugerem doença avançada.
O diagnóstico de doença intraocular é essencialmente clínico-oftalmológico e por imagem, geralmente sem biópsia, pois procedimentos intraoculares invasivos podem favorecer disseminação tumoral. Exame oftalmológico detalhado e ressonância magnética de órbitas e encéfalo são fundamentais; ultrassonografia pode demonstrar massa intraocular com calcificações.
A classificação intraocular em grupos A–E estima a possibilidade de salvamento ocular, enquanto sistemas de estadiamento avaliam extensão extraocular. O objetivo terapêutico segue uma hierarquia: primeiro salvar a vida, depois preservar o globo ocular e, quando possível, preservar visão.
Tratamento depende de lateralidade, extensão e potencial visual. Opções incluem terapias focais, quimioterapia sistêmica, quimioterapia intra-arterial, quimioterapia intravítrea e enucleação. Olho unilateral muito avançado e sem potencial visual frequentemente é tratado com enucleação primária; o espécime deve ser cuidadosamente avaliado para fatores histopatológicos de alto risco.
Objetivos de aprendizagem
01
Reconhecer leucocoria e estrabismo como apresentações clássicas do retinoblastoma.
02
Entender a relação entre retinoblastoma e inativação do gene RB1.
03
Diferenciar formas hereditária e não hereditária.
04
Reconhecer implicações da doença bilateral, multifocal e trilateral.
05
Organizar a investigação diagnóstica sem biópsia intraocular de rotina.
06
Entender o papel da ressonância magnética e da ultrassonografia ocular.
07
Interpretar conceitualmente a classificação intraocular em grupos A–E.
08
Reconhecer indicações gerais de terapias focais, quimioterapia e enucleação.
09
Identificar fatores histopatológicos associados a maior risco metastático.
10
Compreender a necessidade de aconselhamento genético e vigilância prolongada.
Visão rápida
Definição
Neoplasia maligna da retina da primeira infância, geralmente relacionada à inativação bialélica de RB1.
Como reconhecer
Leucocoria em criança pequena é o sinal clássico; estrabismo é outra apresentação frequente.
Conduta principal
Encaminhamento urgente a centro especializado para exame oftalmológico, imagem e tratamento orientado pela extensão, evitando biópsia intraocular.
Pérola de prova
Retinoblastoma bilateral ou multifocal sugere fortemente predisposição germinativa RB1; leucocoria é a apresentação clássica.
Introdução
Retinoblastoma é uma neoplasia embrionária da retina e representa paradigma clássico da genética do câncer infantil.
O reconhecimento precoce é decisivo porque doença confinada ao olho apresenta excelente possibilidade de cura e maior chance de preservação ocular e visual.
A abordagem moderna combina oncologia ocular, oncologia pediátrica, radiologia, patologia e genética clínica.
Conceitos fundamentais
Hipótese dos dois eventos
RB1 é um gene supressor tumoral localizado no cromossomo 13q14.
O desenvolvimento tumoral requer perda funcional dos dois alelos de RB1 na célula retiniana.
Na forma hereditária, o primeiro evento está presente na linhagem germinativa e o segundo ocorre somaticamente.
Na forma não hereditária, ambos os eventos geralmente ocorrem somaticamente na retina.
Forma hereditária
Tende a manifestar-se mais cedo.
Frequentemente é bilateral e multifocal.
Pode ocorrer sem história familiar prévia por variante germinativa de novo.
Associa-se a maior risco de neoplasias subsequentes ao longo da vida.
Retinoblastoma trilateral
Corresponde à associação de retinoblastoma ocular hereditário com tumor intracraniano primitivo, classicamente pineal e, menos frequentemente, suprasselar.
É complicação grave associada à predisposição germinativa RB1.
Etiologia e fatores de risco
Genética
Alterações de RB1 são o mecanismo dominante.
Doença bilateral é considerada fortemente sugestiva de forma hereditária.
Uma parcela dos casos unilaterais apresenta variante germinativa RB1.
Amplificação de MYCN pode ocorrer em subconjunto raro de tumores, inclusive em alguns sem alteração somática RB1 detectável.
História familiar
Filhos de indivíduos afetados necessitam avaliação genética e rastreamento oftalmológico precoce conforme risco.
Ausência de história familiar não exclui doença hereditária.
Neoplasias subsequentes
Portadores de variante germinativa RB1 possuem risco aumentado de outros cânceres.
Radioterapia pode aumentar adicionalmente o risco de neoplasias subsequentes em pacientes geneticamente predispostos.
Sarcomas ósseos e de partes moles estão entre associações clássicas.
Quadro clínico
Apresentação típica
Leucocoria: reflexo pupilar branco, frequentemente percebido pelos pais ou em fotografia com flash.
Estrabismo: segunda apresentação mais frequente e pode refletir comprometimento macular.
Redução visual pode ser difícil de reconhecer em lactentes.
Doença intraocular avançada
Dor ocular.
Glaucoma secundário.
Buftalmia.
Inflamação ocular ou quadro semelhante a celulite orbitária podem ocorrer em doença muito avançada.
Doença extraocular
Proptose ou massa orbitária sugere extensão extraocular.
Disseminação pode atingir linfonodos, ossos, medula óssea e sistema nervoso central.
Invasão do nervo óptico além da lâmina crivosa aumenta risco de disseminação.
Sinais de alerta
Toda leucocoria em criança deve ser investigada rapidamente.
Estrabismo de início precoce ou inexplicado também exige avaliação oftalmológica.
Reflexo vermelho anormal no exame pediátrico deve motivar encaminhamento.
Diagnóstico
Exame oftalmológico
Fundoscopia com dilatação pupilar é central.
Crianças pequenas frequentemente necessitam exame sob anestesia para mapeamento detalhado dos olhos.
Registrar número, localização, tamanho dos tumores e presença de sementes vítreas ou sub-retinianas.
Princípio crítico: evitar biópsia
Retinoblastoma intraocular geralmente é diagnosticado sem confirmação histológica prévia.
Biópsia intraocular e punções diagnósticas do tumor não são procedimentos de rotina devido ao risco de disseminação extraocular.
Histopatologia é obtida quando há enucleação.
Ultrassonografia ocular
Ajuda a caracterizar massa intraocular.
Calcificações intratumorais são achado fortemente sugestivo no contexto clínico apropriado.
É útil quando a visualização do fundo ocular está prejudicada.
Ressonância magnética
Ressonância magnética de órbitas avalia nervo óptico, extensão extraocular e estruturas orbitárias.
Imagem do encéfalo é importante especialmente em doença hereditária/bilateral para avaliar tumor intracraniano associado.
Ressonância é preferida à tomografia computadorizada quando possível para evitar radiação ionizante em crianças predispostas a segundos tumores.
Avaliação genética
Teste germinativo de RB1 deve ser considerado em todos os pacientes conforme acesso e protocolo.
Resultado orienta aconselhamento familiar, rastreamento de irmãos/descendentes e vigilância do paciente.
Doença bilateral é presumida como hereditária até avaliação apropriada.
Diagnósticos diferenciais da leucocoria
Catarata congênita.
Doença de Coats.
Persistência da vasculatura fetal.
Toxocaríase ocular.
Retinopatia da prematuridade.
Descolamento de retina e outras causas menos frequentes.
Classificações e estratificação
Classificação Internacional do Retinoblastoma — grupos intraoculares
Grupo A: tumores pequenos e discretos, afastados de estruturas críticas, com excelente possibilidade de controle focal.
Grupo B: tumores maiores ou em localizações menos favoráveis, ainda sem sementes vítreas/sub-retinianas significativas.
Grupo C: doença com pequena quantidade de sementes vítreas ou sub-retinianas.
Grupo D: doença intraocular difusa com sementes vítreas/sub-retinianas extensas ou características avançadas, porém ainda confinada ao olho.
Grupo E: olho com características muito avançadas e baixo potencial de salvamento, podendo incluir glaucoma neovascular, invasão anterior, hemorragia importante ou tumor ocupando grande parte do globo.
Doença intraocular versus extraocular
Intraocular: confinada ao globo ocular.
Extraocular: extensão para órbita, nervo óptico além dos limites relevantes ou doença metastática/sistêmica.
Histopatologia após enucleação
Invasão maciça de coroide é fator de risco.
Invasão do nervo óptico posterior à lâmina crivosa aumenta risco.
Extensão escleral ou extraescleral é particularmente preocupante.
Combinações de invasão coroideana e do nervo óptico podem indicar necessidade de quimioterapia adjuvante.
Tratamento
Objetivos em ordem de prioridade
Salvar a vida da criança.
Preservar o globo ocular quando oncologicamente seguro.
Preservar visão útil sempre que possível.
Minimizar toxicidades e risco de neoplasias subsequentes.
Terapias focais
Laser/termoterapia pode tratar tumores pequenos selecionados.
Crioterapia é útil em lesões periféricas selecionadas.
Braquiterapia em placa pode ser opção para tumores focais ou resgate em situações específicas.
Quimioterapia sistêmica
Pode ser utilizada para quimiorredução, especialmente em doença bilateral ou situações selecionadas.
Combinações com carboplatina, etoposídeo e vincristina são historicamente utilizadas.
Após redução tumoral, terapias focais consolidam o controle ocular.
Quimioterapia intra-arterial
Administração seletiva pela artéria oftálmica permite alta exposição ocular com menor exposição sistêmica.
É estratégia importante de salvamento ocular em centros experientes.
Pode ser usada como terapia primária ou de resgate conforme grupo e contexto clínico.
Quimioterapia intravítrea
É particularmente útil para sementes vítreas persistentes ou recorrentes.
Melphalan é agente frequentemente utilizado em protocolos especializados.
Deve ser realizada com técnica oncológica específica para minimizar risco de disseminação extraocular.
Enucleação
Indicada quando o olho apresenta doença muito avançada, sem perspectiva razoável de visão ou salvamento seguro.
É frequentemente tratamento inicial em doença unilateral extensa do grupo E.
O nervo óptico deve ser seccionado com comprimento adequado e o espécime deve ser submetido a avaliação histopatológica especializada.
Achados histológicos de alto risco podem indicar quimioterapia adjuvante.
Radioterapia
Radioterapia externa é atualmente evitada quando alternativas eficazes estão disponíveis, especialmente em doença hereditária.
Pode permanecer indicada em situações selecionadas de doença extraocular, recorrente ou refratária.
Braquiterapia focal possui papel distinto e pode ser utilizada em casos selecionados.
Doença extraocular/metastática
Requer quimioterapia sistêmica intensiva.
Radioterapia pode integrar o tratamento.
Doença extraorbital pode exigir quimioterapia de alta dose e resgate autólogo de células-tronco em protocolos especializados.
Comprometimento do sistema nervoso central apresenta prognóstico particularmente desfavorável.
Algoritmos e fluxogramas
Criança com leucocoria
Confirmar reflexo vermelho anormal e realizar avaliação oftalmológica urgente.
Realizar exame oftalmológico detalhado, frequentemente sob anestesia.
Se aspecto típico de retinoblastoma, NÃO realizar biópsia intraocular.
Realizar ultrassonografia ocular e ressonância magnética de órbitas/encéfalo conforme protocolo.
Classificar extensão intraocular e pesquisar doença extraocular quando indicada.
Avaliar RB1 germinativo e história familiar.
Definir tratamento buscando primeiro cura, depois preservação ocular e visual.
Após enucleação
Enviar o globo intacto para patologia especializada.
Avaliar coroide, esclera e extensão no nervo óptico.
Identificar fatores histopatológicos de alto risco.
Se alto risco, discutir quimioterapia adjuvante conforme protocolo.
Manter seguimento oftalmológico, oncológico e genético conforme predisposição.
Imagens e achados
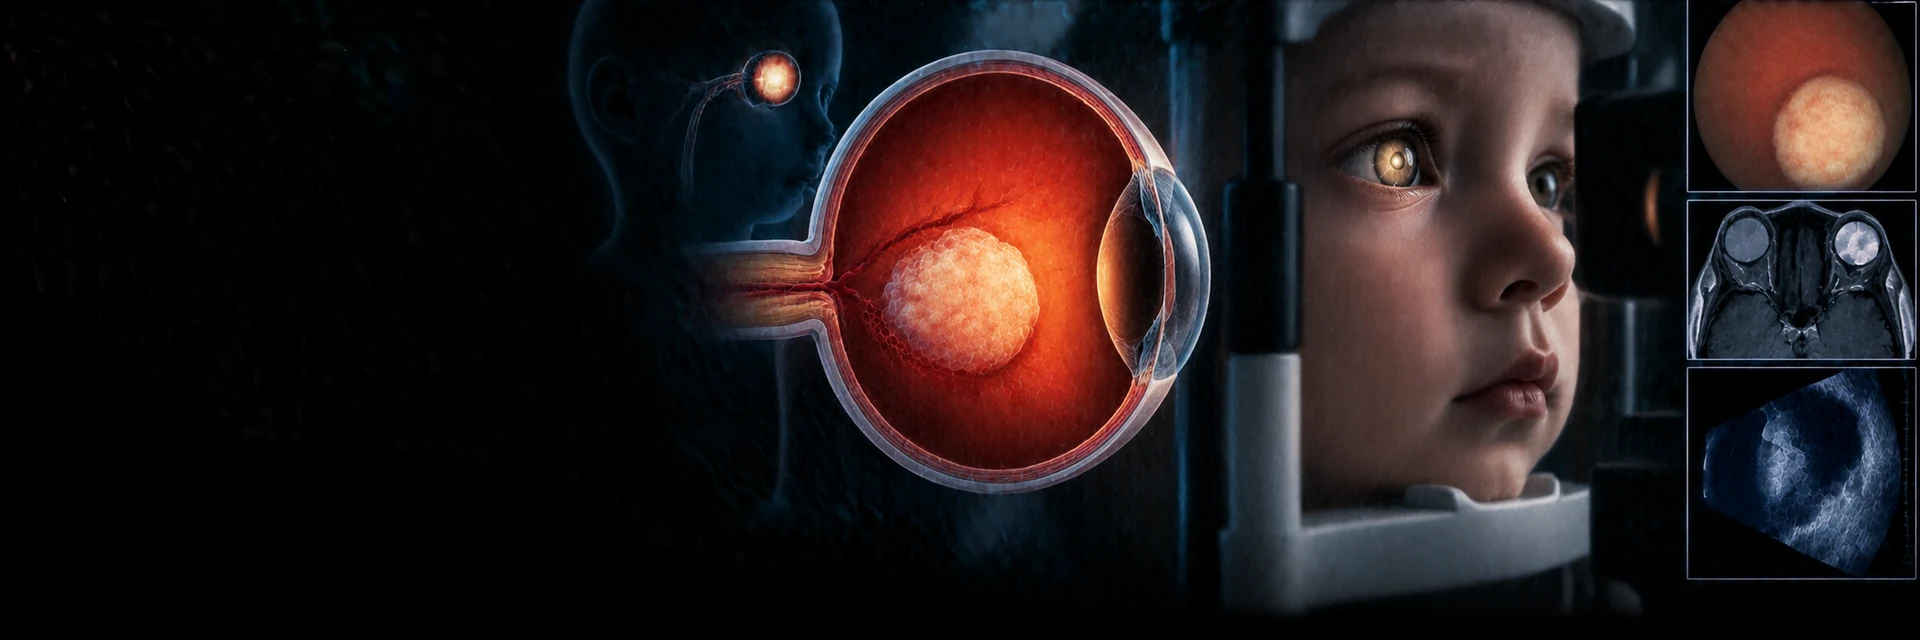
Fundoscopia
Massa retiniana esbranquiçada, frequentemente com vasos nutridores.
Pode apresentar crescimento endofítico em direção ao vítreo ou exofítico em direção ao espaço sub-retiniano.
Sementes vítreas e sub-retinianas indicam doença intraocular mais avançada.
Ultrassonografia
Massa intraocular sólida.
Focos hiperecogênicos com sombra acústica correspondem a calcificações e são achado característico.
Ressonância magnética
Avalia extensão no nervo óptico e tecidos orbitários.
Permite pesquisa de lesão pineal/suprasselar associada sem exposição à radiação ionizante.
O que mais cai
Leucocoria é a apresentação clássica do retinoblastoma.
Estrabismo é a segunda apresentação mais frequente.
Retinoblastoma ocorre predominantemente antes dos 2 anos.
Doença bilateral manifesta-se mais cedo e sugere forma hereditária.
RB1 é gene supressor tumoral localizado em 13q14.
Forma hereditária envolve variante germinativa RB1 e pode ser multifocal.
Ausência de história familiar NÃO exclui retinoblastoma hereditário.
 Arthur MedVerse